
 抗体
 试剂盒
 多肽
 蛋白
 组织芯片


 时间:2026-09-02
 来源:本站编辑
 浏览次数:148次
 分享:


深入讲解重组蛋白表达系统、大肠杆菌表达、His标签纯化、Ni柱亲和层析、标签选择与包涵体复化
搞分子生物学的人迟早都得跟重组蛋白打交道——无论你是做蛋白功能研究、抗体开发、药物靶点筛选还是结构生物学,手头都得有纯化的蛋白。蛋白表达纯化说起来就六个字:"表达、纯化、验证",但真做起来里面的坑多得很。一个绕不开的矛盾是:你要的蛋白量大了,它就容易折叠错误变成包涵体;你要它活性好吧,就得用真核系统表达,但成本和时间又上去了。今天就从重组蛋白表达系统选择、大肠杆菌蛋白表达、His标签蛋白纯化、Ni柱亲和层析、蛋白纯化标签选择和包涵体蛋白复性这六个关键词入手,把蛋白表达纯化的全流程给大家理清楚。
一、重组蛋白表达系统:四大平台各有千秋
重组蛋白表达系统是把编码目标蛋白的基因导入宿主细胞使其大量表达的完整体系。选择表达系统是蛋白表达纯化的第一个也是最关键的决策点,选错了后面再怎么优化都白费。目前主流的表达系统有四大类:大肠杆菌表达系统、酵母表达系统、昆虫细胞表达系统和哺乳动物细胞表达系统,它们各有各的特点和适用场景。
1. 大肠杆菌表达系统:经济高效的首选
大肠杆菌是最常用的原核表达系统,优势明显:培养成本低、生长速度快(20-30分钟一代)、表达量高(可达菌体总蛋白的30%以上)、分子生物学操作成熟。对于不需要翻译后修饰的蛋白(如细菌蛋白、病毒蛋白的某些结构域),大肠杆菌是性价比最高的选择。常用的表达菌株有BL21(DE3)及其衍生菌株,通过T7启动子驱动目标蛋白表达,IPTG诱导。但大肠杆菌也有硬伤——不能做糖基化、磷酸化等真核特异的翻译后修饰,蛋白质折叠机制跟真核不同,容易形成包涵体,而且内毒素问题需要关注(尤其是注射用蛋白)。
2. 酵母表达系统:兼顾成本与翻译后修饰
毕赤酵母和酿酒酵母是常用的酵母表达系统。酵母是真核生物,具备内质网和高尔基体,可以完成一些基本的翻译后修饰如二硫键形成、信号肽切割、简单的糖基化(甘露糖型糖基化)。毕赤酵母的优势是可以高密度发酵,表达量很高,有些蛋白的表达量可以达到培养液上清中1-3g/L的水平。而且毕赤酵母可以分泌表达,蛋白直接分泌到培养上清中,后续纯化就省事很多。缺点是酵母的糖基化跟人不一样,糖链偏长且偏甘露糖型,对于需要人源化糖基化的治疗性蛋白不合适。另外,有些蛋白在酵母中会被蛋白酶降解,需要使用蛋白酶缺陷株。
3. 昆虫细胞表达系统:接近哺乳动物的折叠能力
昆虫细胞表达系统通过杆状病毒载体感染Sf9或Sf21细胞来表达重组蛋白。这个系统的最大优点是蛋白质折叠和翻译后修饰更接近哺乳动物细胞,可以完成复杂的二硫键配对和大部分翻译后修饰。杆状病毒表达系统适合表达那些在大肠杆菌中容易形成包涵体的真核蛋白,尤其是激酶、受体胞外域等需要正确折叠才有活性的蛋白。表达量也不低,通常每10^6细胞可以表达1-10mg蛋白。缺点是培养周期较长(从病毒扩增到蛋白表达需要1-2周),杆状病毒滴度不稳定,而且糖基化模式跟人仍有差异。
4. 哺乳动物细胞表达系统:治疗性蛋白的金标准
CHO细胞和HEK293细胞是最常用的哺乳动物表达系统。这个系统最大的优势是可以完成完整的翻译后修饰,包括复杂的唾液酸型N-糖基化、O-糖基化、磷酸化等,表达的蛋白在结构和功能上最接近天然状态。治疗性抗体、细胞因子等需要用于人体的蛋白几乎都选择哺乳动物细胞表达。缺点是培养成本高、周期长、表达量相对较低(虽然优化后也可以达到g/L水平)。常用的表达方式有瞬时表达(HEK293,适合快速获取少量蛋白验证)和稳定表达(CHO,适合长期生产)。
| 表达系统 | 成本 | 速度 | 翻译后修饰 | 适用场景 |
|---|---|---|---|---|
| 大肠杆菌 | 低 | 快(1-3天) | 无糖基化 | 科研用蛋白、无修饰需求蛋白 |
| 酵母 | 中 | 中(3-7天) | 简单糖基化 | 分泌表达蛋白、工业酶 |
| 昆虫细胞 | 高 | 慢(7-14天) | 较复杂 | 激酶、受体蛋白 |
| 哺乳动物细胞 | 最高 | 慢(7-14天) | 完整 | 治疗性抗体、临床用蛋白 |
二、大肠杆菌蛋白表达:最经济高效的选择
大肠杆菌蛋白表达是重组蛋白制备中使用最广泛的方案。虽然它不能做糖基化等翻译后修饰,但对于大多数科研用途来说,大肠杆菌表达出来的蛋白已经够用了。关键在于如何优化表达条件,让蛋白既能高产又能保持可溶性。
1. 载体设计与构建
大肠杆菌表达载体通常包含以下元件:T7启动子(或tac、araBAD等可控启动子)、核糖体结合位点(RBS)、多克隆位点、纯化标签(His、GST、MBP等)、终止密码子、抗性基因。启动子的选择很重要——T7启动子表达量最高但容易形成包涵体;araBAD启动子表达量可调,低浓度诱导剂可以降低表达速度减少包涵体形成。纯化标签的选择后面会专门讲,这里先说一句:如果蛋白容易形成包涵体,可以考虑加一个促溶标签如MBP或SUMO,它们能显著提高蛋白的可溶性。
2. 诱导条件优化
大肠杆菌蛋白表达最关键的一步是诱导条件的优化。常见的做法是:37°C培养至OD600达到0.6-0.8,加入IPTG诱导表达。但这个条件不是万能的,很多蛋白在37°C诱导时会形成包涵体。降低诱导温度到15-25°C可以显著改善蛋白可溶性——低温下蛋白合成速度变慢,新生肽链有更多时间正确折叠,包涵体形成减少。IPTG浓度也需要优化,0.1mM到1mM都可以试,低浓度有时反而效果更好。诱导时间一般4-16小时,低温诱导需要更长时间。
实战技巧:拿到一个新蛋白做大肠杆菌表达时,先做一个小试表达条件筛选:同时试37°C/25°C/15°C三个温度,每个温度下试0.1mM和0.5mM两个IPTG浓度,看哪个条件下可溶性蛋白的比例最高。这个小实验能帮你省掉后面很多弯路。
3. 菌体裂解方法
诱导表达结束后离心收集菌体,接下来就是裂解菌体释放蛋白。裂解方法主要有超声破碎、高压匀浆和化学裂解(溶菌酶+去污剂)三种。超声破碎最常用,适合中小规模(几克到几十克湿菌),但要注意控制温度(冰浴),避免蛋白热变性。高压匀浆适合大规模,处理量大且重复性好。化学裂解用溶菌酶消化细胞壁,配合Triton X-100等去污剂裂解细胞膜,条件温和但效率不如物理方法。裂解液中通常会加蛋白酶抑制剂 Cocktail防止蛋白降解,加DNase降解核酸降低粘度,加DTT或β-巯基乙醇保护二硫键。
4. 可溶性分析
菌体裂解后离心分离上清(可溶性组分)和沉淀(包涵体组分),取两者跑SDS-PAGE分析目标蛋白在上清还是沉淀中。如果在上清中——恭喜你,可以直接做亲和纯化了;如果大部分在沉淀里——要么改表达条件(降温、加促溶标签、换表达菌株),要么走包涵体变性和复性的路线。大肠杆菌中有一些专门帮助蛋白质可溶表达的菌株,如Origami(缺失谷胱甘肽还原酶和硫氧还蛋白还原酶,有利于二硫键形成)、C41/C43(DE3)(适合表达毒性蛋白),值得试试。
三、His标签蛋白纯化:原理与操作详解
His标签蛋白纯化是目前最常用的重组蛋白纯化方法。His标签通常由6个连续的组氨酸残基组成(6×His),可以加在蛋白的N端或C端。组氨酸残基的侧链咪唑基团能够与过渡金属离子(如Ni²⁺、Co²⁺)发生配位结合,这就是His标签纯化的化学基础。
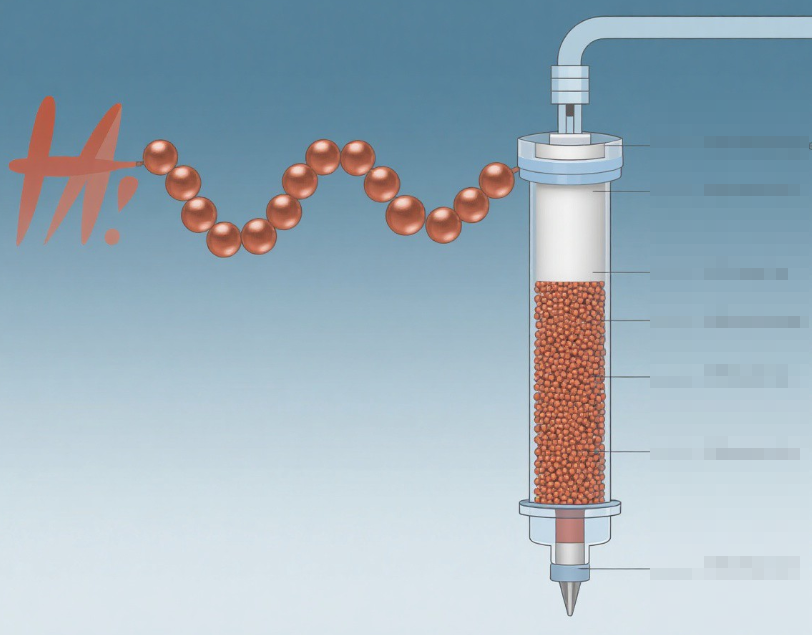
图1:His标签蛋白纯化原理示意图——组氨酸残基与镍离子配位结合
1. His标签纯化的基本流程
His标签蛋白纯化的标准流程分四步。第一步是上样:将菌体裂解液(经过离心去沉淀的上清)以一定流速通过预先平衡好的Ni-NTA柱,带His标签的目标蛋白通过配位结合被"抓"在柱子上,而不带His标签的杂蛋白不被结合直接流走。第二步是洗涤:用含低浓度咪唑(20-40mM)的缓冲液冲洗柱子,目的是洗掉非特异性结合的杂蛋白,但又不把目标蛋白洗下来。第三步是洗脱:用含高浓度咪唑(250-500mM)的缓冲液洗脱目标蛋白,咪唑跟组氨酸竞争结合镍离子,把His标签蛋白从柱子上置换下来。第四步是透析或脱盐:去除洗脱液中的高浓度咪唑,恢复蛋白到合适的缓冲液中保存。
2. 缓冲液配制要点
His标签纯化的缓冲液需要注意几个关键点。缓冲液pH应保持在7.4-8.0之间,因为组氨酸的咪唑基团在pH低于7时质子化,配位能力下降,蛋白结合不牢。缓冲液中不能含有EDTA或EGTA等螯合剂,它们会把镍离子从柱子上剥下来。也要避免高浓度的还原剂如DTT(>5mM)或β-巯基乙醇(>20mM),它们也能还原镍离子。但低浓度DTT(1mM)通常没问题。NaCl浓度一般用300mM,防止离子交换导致的非特异性结合。如果蛋白需要二硫键正确配对,可以在缓冲液中加氧化型/还原型谷胱甘肽氧化还原对。
3. His标签纯化的优势
His标签之所以成为最常用的纯化标签,有几个原因:第一是标签小,6×His只有约1kDa,对蛋白结构和功能的影响通常可以忽略;第二是纯化条件温和,不需要极端pH或者高盐,蛋白活性保持好;第三是通用性强,无论蛋白来自什么系统(原核还是真核),只要带His标签就能用同一套方法纯化;第四是可以做变性条件下纯化——如果蛋白形成了包涵体,用8M尿素或6M盐酸胍溶解后,His标签在变性条件下依然能结合镍柱,这一点是其他标签做不到的。
四、Ni柱亲和层析:第一步纯化的黄金标准
Ni柱亲和层析就是用Ni-NTA(亚氨二乙酸-镍)或Ni-IDA为填料的亲和层析柱,专门用于纯化带His标签的蛋白。这一步纯化通常是重组蛋白纯化方案中的第一步,也是最重要的一步。
1. Ni-NTA vs Ni-IDA的选择
Ni-NTA是目前使用最广泛的镍柱填料。NTA配体通过四个配位点结合镍离子,留出两个配位点给His标签的组氨酸残基,这种"四点配位+两点留给蛋白"的设计既保证了镍离子不容易脱落,又保证了His标签蛋白的结合能力。Ni-IDA则用三个配位点结合镍离子,留出三个给蛋白,结合能力更强但镍离子容易流失。实际上,Ni-NTA的综合性能最好,是目前His标签纯化的主流选择。如果需要更高的纯度,可以试试Co-NTA柱——钴离子跟组氨酸的结合比镍离子弱,非特异性结合更少,纯度更高,但回收率略低。
2. 柱子操作的关键参数
Ni柱操作中有几个关键参数需要控制。流速:上样时流速要慢(0.5-1ml/min),让His标签有足够时间跟镍离子配位结合;洗涤时可以适当加快(1-2ml/min);洗脱时慢一些(0.5-1ml/min),保证洗脱峰集中。柱体积:一般1ml柱床体积可以结合5-10mg His标签蛋白,根据你的表达量选择合适的柱子大小。上样量不要超过柱子结合能力的80%,否则会有蛋白流穿。洗涤体积:通常用10-20个柱体积的洗涤液,确保杂蛋白洗干净。分步洗脱比梯度洗脱更容易操作,先用含40mM咪唑的洗杂蛋白,再用含250mM咪唑的洗目标蛋白。
3. 常见问题与解决办法
Ni柱纯化中经常遇到的问题有:蛋白不结合柱子——可能是标签被包裹在蛋白内部无法接触镍离子,解决办法是换标签位置(N端换到C端或反之),或者在裂解液中加少量尿素变性暴露标签;纯度不够——增加洗涤液中咪唑浓度到50-60mM,或者加一步分子筛层析进一步纯化;镍离子脱落导致柱子变白——检查缓冲液中有没有螯合剂或强还原剂;柱子结合能力下降——用0.5M NaOH清洗柱子去除残留蛋白,然后重新挂镍。
柱子再生方法:Ni柱用几次后需要再生。先用0.5M NaOH洗10个柱体积去除残留蛋白,再用蒸馏水洗10个柱体积,然后用100mM EDTA脱镍,水洗后用100mM NiSO4重新挂镍,最后用蒸馏水洗去游离镍离子,保存在20%乙醇中。再生后的柱子结合能力可以恢复到新柱子的80-90%。
五、蛋白纯化标签选择:六大标签深度对比
蛋白纯化标签的选择是表达载体设计阶段就要考虑的问题。不同的标签各有优缺点,选择时要综合考虑纯化方便性、标签对蛋白功能的影响、是否需要切除标签等因素。
| 标签 | 大小 | 纯化原理 | 优点 | 缺点 |
|---|---|---|---|---|
| His (6×His) | ~1kDa | 金属螯合 | 小、通用、变性可用 | 纯度不如其他标签 |
| GST | ~26kDa | 谷胱甘肽亲和 | 纯度高、促溶 | 大、可能影响功能 |
| MBP | ~42kDa | 淀粉/麦芽糖亲和 | 促溶效果最好 | 很大、需切除 |
| Strep-II | ~1kDa | 链霉亲和素结合 | 小、纯度高、温和 | 结合能力较弱 |
| SUMO | ~12kDa | His+SUMO蛋白酶切 | 促溶、切后无残留 | 需要额外蛋白酶 |
| Flag | ~1kDa | Flag抗体亲和 | 特异性极高 | 填料成本高 |
1. His标签:最通用的选择
前面已经详细讲过His标签了,这里补充几点标签选择层面的考虑。His标签最大的优势是通用——不管你后面要不要切标签,His标签纯化都是最方便的第一步。如果你的蛋白是包涵体,需要变性纯化,His标签是唯一的选择。但His标签纯化纯度确实不如GST或Strep,因为细胞内本来就有不少带组氨酸富集区的蛋白会非特异性结合镍柱。
2. GST和MBP:促溶标签的双重功能
GST(谷胱甘肽S-转移酶)和MBP(麦芽糖结合蛋白)除了作为纯化标签外,还有一个重要功能——促进融合蛋白的可溶性表达。GST标签可以将蛋白的可溶性比例提高2-5倍,MBP的促溶效果更强,有些在大肠杆菌中完全不可溶的蛋白加上MBP标签后可以变得可溶。但这两个标签都很大(GST约26kDa,MBP约42kDa),可能影响目标蛋白的结构和功能,所以通常需要用位点特异性蛋白酶(如PreScission蛋白酶切GST,TEV蛋白酶切MBP)切除标签。切除后再过一步Ni柱或者其他纯化柱去掉游离的标签蛋白。
3. Strep-II和Flag:高纯度选择
Strep-II标签是一个8个氨基酸的小肽(WSHPQFEK),能跟链霉亲和素特异性结合。它的纯化条件非常温和,洗脱用的是2mM脱硫生物素,不用咪唑不用极端条件。Flag标签(DYKDDDDK)是最特异性的标签,用Flag抗体亲和柱纯化,纯度极高,但填料成本也最高。这两个标签适合对蛋白纯度要求极高的实验,如结构生物学或者治疗性蛋白开发。
4. SUMO标签:促溶加精确切割
SUMO标签是一个比较聪明的标签设计。它有两个功能:一是促进融合蛋白可溶性表达,效果介于GST和MBP之间;二是SUMO蛋白酶的切割位点在SUMO C端的保守序列处,切割后目标蛋白N端没有任何残留氨基酸。这对于需要N端精确序列的蛋白(如某些酶或者用于结构解析的蛋白)来说非常理想。SUMO标签本身也带His标签,所以纯化时先用Ni柱纯化融合蛋白,再用SUMO蛋白酶切除SUMO标签,然后过Ni柱——切下来的SUMO标签结合在柱上,目标蛋白流穿收集。
六、包涵体蛋白复性:让沉淀蛋白重获活性
包涵体是大肠杆菌表达重组蛋白时的一个老大难问题。当蛋白表达速度超过折叠速度时,未折叠或错误折叠的蛋白聚集成不溶性的沉淀,就是包涵体。包涵体的存在让很多人头疼,但如果优化不了可溶表达条件,包涵体也不是死路一条——通过变性-复性策略,依然可以从包涵体中获得有活性的蛋白。
1. 包涵体的形成原因
包涵体形成的原因是多方面的。首先是表达速度太快——T7启动子驱动下蛋白合成速度远超大肠杆菌的折叠能力,新生肽链来不及正确折叠就相互聚集。其次是蛋白质本身的原因——真核蛋白在大肠杆菌中缺少分子伴侣和翻译后修饰,容易折叠错误。第三是大肠杆菌的还原性胞质环境不利于二硫键形成——细胞质中谷胱甘肽系统保持还原状态,需要二硫键的蛋白很难正确折叠。第三点可以通过使用 Origami菌株(硫氧还蛋白还原酶和谷胱甘肽还原酶双缺失,胞质氧化性增强)或者周质表达(周质空间氧化性强,有利于二硫键形成)来改善。
2. 包涵体的制备与洗涤
包涵体纯化有一个好处——它本身就是一种纯化。包涵体不溶于水,可以通过离心把包涵体跟可溶性蛋白分开。然后用洗涤缓冲液(含低浓度Triton X-100或低浓度尿素,如2M尿素)反复洗涤包涵体,去除共沉淀的杂质。洗涤后的包涵体纯度通常可以达到70-80%,比菌体总蛋白纯多了。这对于后续纯化是一个优势——很多杂蛋白在包涵体洗涤阶段就被去除了。
3. 变性溶解
包涵体需要用强变性剂溶解才能释放出蛋白。常用的变性剂有8M尿素和6M盐酸胍两种。尿素便宜但容易降解产生氰酸盐,可能导致蛋白氨基甲酰化修饰,溶解时最好不要长时间存放尿素溶液。盐酸胍变性能力更强,溶解更彻底,但价格较高。变性液中通常会加DTT或β-巯基乙醇还原二硫键,加EDTA螯合金属离子防止蛋白水解。变性时间一般1-2小时,室温搅拌。溶解后离心去掉不溶物,上清就可以上Ni柱做变性纯化了——前面说过,His标签在8M尿素中依然能结合镍柱。
4. 复性策略:最考验耐心的一步
复性是把变性蛋白重新折叠成天然构象的过程,是包涵体策略中最关键也最难预测的一步。常用的复性方法有透析法、稀释法和柱上复性三种。透析法是把变性蛋白装入透析袋,逐步降低外液中变性剂浓度——比如从8M尿素透析到6M→4M→2M→0M尿素,每步4-12小时。稀释法是把变性蛋白快速或缓慢加入大量复性缓冲液中,通过稀释降低变性剂浓度。柱上复性是在Ni柱上让蛋白结合后再逐步降低变性剂浓度,蛋白在固定状态下复性不容易聚集。
复性缓冲液的成分也很讲究。pH通常用8.0-8.5的Tris缓冲液,加入精氨酸(0.4-0.8M)可以显著抑制蛋白聚集提高复性收率,加入甘油(5-10%)和少量去污剂有助于蛋白折叠。如果蛋白含二硫键,需要加入氧化还原对(如氧化型/还原型谷胱甘肽,GSSG/GSH比例1:5到1:10)来促进二硫键正确配对。复性温度一般用4°C,低温可以降低蛋白聚集速度。复性是一个试错过程,不同蛋白的复性条件差异巨大,可能需要尝试多种条件组合才能找到最佳方案。
复性小贴士:复性成功率跟蛋白大小和结构复杂度高度相关。小于30kDa、含较少二硫键的蛋白复性成功率较高;大于60kDa、含多对二硫键的蛋白复性极难,成功率可能不到10%。如果反复尝试复性都失败,建议改用真核表达系统,或者改用促溶标签提高可溶性表达。
系统化思维是蛋白表达纯化的核心
蛋白表达纯化不是一个单一的实验操作,而是一个系统工程。从选择表达系统开始,到载体设计和标签选择,再到表达条件优化和纯化策略制定,每一步都需要系统化的思维。大肠杆菌表达系统虽然简单,但要把蛋白表达好、纯化好、活性保持好,需要的功夫一点不少。His标签纯化是第一步也是最常用的一步,但后续的精细纯化(离子交换、分子筛)往往也不能省。包涵体复性是最后的手段,能优化可溶表达就尽量不走包涵体路线。把每个环节的关键参数搞清楚,蛋白表达纯化的成功率就会大大提高。