
 抗体
 试剂盒
 多肽
 蛋白
 组织芯片


 时间:2026-09-08
 来源:本站编辑
 浏览次数:313次
 分享:


重组蛋白表达与纯化是现代生命科学研究的基石技术,从结构生物学到酶学研究,从抗体制备到药物开发,几乎所有分子生物学实验室都离不开重组蛋白的支撑。然而,"克隆一个基因、表达一个蛋白"看似简单,实则每一步都充满了变量和陷阱。为什么同一个基因在不同条件下表达量差异巨大?为什么有的蛋白全是包涵体、有的却能完美可溶?为什么纯化后蛋白总是聚集失活?本文将系统拆解重组蛋白实验全流程的七大核心模块,深入探讨每个环节的优化策略与故障排除方法,帮助科研工作者从"碰运气"走向"可控化"。
一、表达系统选择:四种主流体系的深度对比
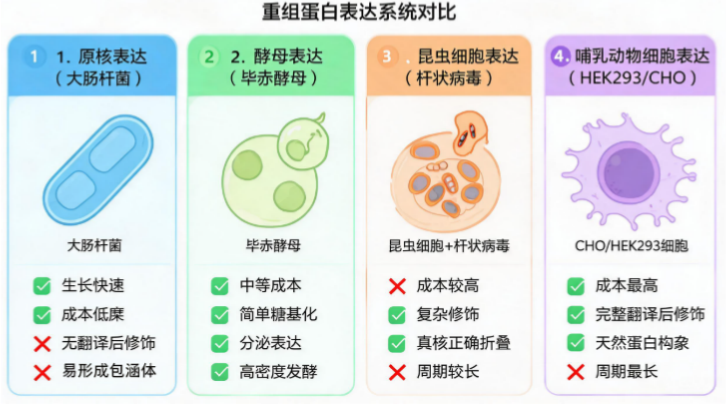
"用什么系统表达"是重组蛋白研究面临的第一个、也是最根本的决策。选择正确的表达系统,项目就成功了一半;选择错误,则可能在反复尝试中浪费大量时间和资源。目前主流的重组蛋白表达系统有四大类:原核(大肠杆菌)、酵母(毕赤酵母/酿酒酵母)、昆虫细胞(杆状病毒)和哺乳动物细胞(HEK293/CHO)。每种系统各有优劣,适用于不同的应用场景。
1. 大肠杆菌原核表达:低成本、高效率的"主力军"
大肠杆菌(E. coli)是应用最广泛的重组蛋白表达系统,也是绝大多数实验室的首选。其优势显而易见:生长速度快(扩增周期仅20-30分钟)、培养成本低(普通LB培养基即可)、操作简单(转化、诱导、收菌一套成熟流程)、表达量高(最高可达细胞总蛋白的50%以上)、遗传背景清晰(全基因组测序、基因操作工具完备)。
但大肠杆菌系统也有明显的短板:缺乏真核生物的翻译后修饰系统,没有糖基化、磷酸化、乙酰化等修饰,也缺乏二硫键形成的氧化环境(大肠杆菌细胞质是还原环境)。因此,对于需要翻译后修饰才能正确折叠或发挥功能的真核蛋白,大肠杆菌表达的蛋白可能不具有天然活性。此外,大肠杆菌表达的真核蛋白容易形成包涵体,这既是缺点(需要复性),也是优点(包涵体纯度高、抗蛋白酶降解),关键看怎么利用。
大肠杆菌表达系统中,菌株的选择也是一个重要变量。BL21(DE3)是最经典的表达菌株,它的lon和ompT蛋白酶缺陷,能减少目的蛋白的降解。Rosetta(DE3)菌株补充了大肠杆菌中稀有密码子的tRNA,对于AT含量高的真核基因表达特别有用。Origami(DE3)菌株则引入了trxB和gor基因突变,使细胞质呈现氧化环境,有利于二硫键的形成。SHuffle菌株更是在Origami的基础上进一步引入了二硫键异构酶DsbC,能显著提高含二硫键蛋白的可溶性表达水平。
2. 酵母表达系统:真核世界的"性价比之选"
当大肠杆菌无法满足需求(如需要糖基化修饰、蛋白难以复性)时,酵母表达系统通常是下一个选择。酵母是最简单的真核生物,兼具原核系统的低成本、易放大和真核系统的翻译后修饰能力,是一个非常有吸引力的"中间选项"。
毕赤酵母(Pichia pastoris)是目前最流行的酵母表达系统,其优势在于:强诱导型启动子(AOX1启动子,受甲醇严格调控,表达量高)、分泌表达能力强(信号肽引导蛋白分泌到培养基中,简化纯化步骤)、可进行高密度发酵(OD600可达500以上,单位体积产量高)、糖基化修饰接近高等真核(与酿酒酵母的高甘露糖型不同,毕赤酵母的糖基化更短更均匀)。
毕赤酵母表达的一个重要策略是"信号肽优化"。不同的信号肽对不同蛋白的分泌效率影响很大,α-factor信号肽是最常用的通用信号肽,但对于某些蛋白,换用其他信号肽(如PHO1、SUC2、甚至蛋白自身的信号肽)可能大幅提高分泌量。近年来,通过构建信号肽突变文库进行高通量筛选,已经成为优化毕赤酵母分泌表达的重要手段。
当然,酵母系统也有其局限:糖基化修饰与哺乳动物仍有差异(主要是高甘露糖型,缺少复杂型糖链),对于需要精确糖基化的治疗性蛋白可能不适用;表达周期比大肠杆菌长(从克隆到表达需要1-2周);基因操作相对复杂(需要线性化整合到基因组中,转化效率较低)。
3. 昆虫细胞与哺乳动物细胞:高要求场景的"高端选项"
当需要更复杂的翻译后修饰、更接近天然的蛋白构象时,昆虫细胞和哺乳动物细胞表达系统就派上了用场。
昆虫细胞-杆状病毒表达系统(Baculovirus Expression Vector System, BEVS)利用杆状病毒作为载体,在昆虫细胞(如Sf9、Sf21、High Five)中表达重组蛋白。该系统的优势包括:能进行大多数真核翻译后修饰(糖基化、磷酸化、脂化等)、蛋白折叠效率高(真核折叠系统)、表达量较高(尤其是胞内蛋白)、安全性好(杆状病毒不感染脊椎动物)。但其缺点是操作周期长,从构建重组病毒到蛋白表达通常需要3-4周,且病毒的制备和扩增需要一定的技术经验。
哺乳动物细胞表达系统是最"高端"的选择,能提供最接近天然状态的翻译后修饰和蛋白折叠。常用的细胞系包括HEK293(人胚肾细胞,转染效率高,适合瞬时表达)和CHO(中国仓鼠卵巢细胞,易建立稳定细胞株,适合大规模生产)。哺乳动物细胞表达分为瞬时表达(Transient Expression)和稳定表达(Stable Expression)两种:瞬时表达转染后2-7天即可收获蛋白,适合快速小量制备;稳定表达则需要筛选整合了目的基因的细胞株,周期长(数周到数月),但一旦建立即可长期稳定生产,适合大规模制备。
哺乳动物细胞表达的最大痛点是成本高,细胞培养需要昂贵的培养基、血清(或无血清添加物)和转染试剂,且对培养条件要求高(需要CO₂培养箱、严格的无菌操作)。但对于某些蛋白,特别是治疗性抗体、疫苗抗原、需要精确糖基化的功能蛋白,哺乳动物细胞表达是不可替代的选择。
二、大肠杆菌表达优化:从"有"到"好"的参数调优
大肠杆菌表达虽然操作简单,但要获得高产量、高可溶性的重组蛋白,仍然需要系统的条件优化。许多实验者在BL21菌株中用37°C、1mM IPTG诱导表达了一次,发现全是包涵体,就断言"这个蛋白不可溶"。但实际上,通过调整诱导温度、诱导剂浓度、诱导时机、培养基成分等参数,许多"不可溶"的蛋白都能实现可溶性表达。
1. 温度的"两极策略"
诱导温度是影响蛋白可溶性的最关键因素之一。高温(37°C)下细菌生长快、蛋白合成速率高,但过快的合成速率导致新生肽链来不及正确折叠,容易聚集形成包涵体。低温(16-25°C)下蛋白合成速率减慢,新生肽链有更充分的时间进行折叠,分子伴侣也有更多机会辅助蛋白折叠,因此可溶性蛋白的比例往往显著提高。
一个常用的优化策略是"高温增菌+低温诱导":先在37°C培养细菌至对数生长期(OD600约0.6-0.8),然后将培养温度降到16-25°C,同时加入IPTG进行诱导。这样既利用了高温下细菌快速生长的优势(缩短培养时间、提高菌体量),又利用了低温下蛋白正确折叠的优势(提高可溶性)。
具体选择多低的诱导温度,需要根据蛋白特性进行优化。对于大多数蛋白,25°C是一个不错的起点,可溶性比37°C有明显改善,且诱导时间不需要太长(通常4-6小时)。如果25°C下可溶性仍然不理想,可以尝试更低的温度,如16°C甚至10°C。低温诱导的代价是诱导时间延长(16°C通常需要过夜诱导16-20小时),但对于提高可溶性来说,这个时间投入往往是值得的。
2. IPTG浓度的"低剂量革命"
IPTG(异丙基-β-D-硫代半乳糖苷)是最常用的lac启动子诱导剂。许多实验者习惯使用1mM的"标准浓度"IPTG进行诱导,但这个浓度实际上远高于饱和诱导所需的量。过高的IPTG浓度会导致蛋白过度表达,使细胞的折叠系统不堪重负,反而增加包涵体的形成。
越来越多的实践表明,低浓度IPTG(0.1-0.5mM)往往能在保持高表达量的同时,显著提高蛋白的可溶性。原因在于:低浓度IPTG诱导的表达速率更温和,给了细胞的折叠系统更充足的"处理时间",减少了新生肽链的错误折叠和聚集。
对于一个新蛋白的表达优化,建议设置IPTG浓度梯度(如0.05、0.1、0.2、0.5、1.0 mM)进行平行测试,比较总表达量和可溶性表达量,找到"表达量足够、可溶性最优"的最佳诱导浓度。对于某些特别容易形成包涵体的蛋白,甚至可以尝试用0.01mM的超低浓度IPTG,或者用乳糖(天然诱导剂)代替IPTG进行更温和的诱导。
3. 分子伴侣共表达的"助力"策略
当调整温度和诱导剂浓度仍然无法获得足够的可溶性蛋白时,可以考虑分子伴侣(Chaperone)共表达策略。分子伴侣是细胞内帮助新生肽链正确折叠的蛋白质机器,在蛋白折叠中发挥着关键作用。通过共表达分子伴侣,增强细胞的折叠能力,往往能显著提高重组蛋白的可溶性。
常用的分子伴侣共表达系统包括:DnaK-DnaJ-GrpE系统(帮助新生肽链的初步折叠)、GroEL-GroES系统(帮助复杂蛋白的折叠,是分子伴侣的"主力")、以及Trigger Factor(结合核糖体,在翻译过程中辅助折叠)。这些分子伴侣可以单独共表达,也可以组合共表达,通常组合使用的效果更好。
商品化的分子伴侣共表达质粒(如Takara的Chaperone Plasmid Set)提供了多种不同组合的分子伴侣质粒,可以系统地筛选最适合目标蛋白的分子伴侣组合。需要注意的是,分子伴侣共表达并非对所有蛋白都有效,有些蛋白的折叠问题不是分子伴侣不足导致的,而是蛋白本身的性质(如高度疏水、需要翻译后修饰)决定的。此外,分子伴侣本身也是蛋白,共表达会竞争细胞的表达资源,有时可能导致目的蛋白的总表达量下降。
三、包涵体复性:从"死蛋白"到"活蛋白"
包涵体(Inclusion Body)是大肠杆菌表达重组蛋白时最常见的"副产品",大量错误折叠的蛋白在细胞内聚集形成致密的颗粒。包涵体曾被视为表达失败的标志,但随着复性技术的发展,人们逐渐认识到:包涵体其实是一种"高纯度的蛋白储藏形式",包涵体中目的蛋白的比例通常高达50-80%,远高于可溶性表达的全菌裂解液。只要能成功复性,包涵体反而可能成为获得高纯度蛋白的"捷径"。
1. 包涵体的分离与洗涤:纯度提升的关键步骤
包涵体复性的第一步是分离和洗涤包涵体,这一步的质量直接决定了后续复性的难易和最终蛋白的纯度。步骤虽然不复杂,但每个细节都很重要。
菌体破碎是第一步。超声破碎是实验室最常用的方法,但需要注意控制功率和时间,功率过大或时间过长会导致蛋白变性和剪切损伤,功率不足则破碎不彻底,包涵体收率低。判断破碎是否充分的标准是:菌液从粘稠变得清亮,在显微镜下观察几乎没有完整的细菌细胞。对于大规模制备,高压均质机是更高效的选择。
破碎后离心收集包涵体沉淀。但粗的包涵体沉淀中还混有大量的膜碎片、核糖体、核酸和杂蛋白,需要通过洗涤来提高纯度。常用的洗涤液含有低浓度的去垢剂(如0.5-1% Triton X-100)和低浓度的变性剂(如1-2M尿素),这些成分能溶解膜碎片和吸附的杂蛋白,但不会溶解包涵体本身。
洗涤的次数和效果需要权衡:洗的次数越多,包涵体纯度越高,但目的蛋白的损失也越大(每次洗涤都会有少量包涵体被溶解或随上清流失)。通常洗涤2-3次是一个平衡点,既能有效提高纯度,又不会造成太大的蛋白损失。洗涤后的包涵体可以用8M尿素或6M盐酸胍完全溶解,得到变性的蛋白溶液,准备进行复性。
2. 稀释复性与透析复性:传统方法的优化空间
稀释复性(Dilution Refolding)是最简单、最直接的复性方法,将变性的蛋白溶液快速稀释到大量的复性缓冲液中,使变性剂浓度骤然下降,蛋白在折叠驱动力的作用下重新折叠成天然构象。
稀释复性的关键参数包括:蛋白浓度、复性温度、复性缓冲液的pH和盐浓度、氧化还原条件、以及是否添加小分子添加剂。其中,蛋白浓度是最关键的参数,浓度太高,蛋白在折叠过程中容易相互聚集(聚集是复性失败的最主要原因);浓度太低,复性后的蛋白太稀,后续纯化浓缩困难。通常,稀释复性的最终蛋白浓度控制在10-100μg/mL之间比较合适。
透析复性(Dialysis Refolding)则是更温和的策略,将变性的蛋白溶液装入透析袋中,对复性缓冲液进行透析,变性剂通过透析膜缓慢扩散出去,蛋白在逐渐降低的变性剂浓度中逐步折叠。透析复性的优势是变性剂浓度变化平缓,蛋白有更充分的时间进行正确折叠,复性效率通常高于稀释复性;缺点是操作时间长(通常需要24-48小时,更换多次透析液),且需要的透析液体积大。
无论是稀释还是透析复性,氧化还原条件都是影响复性效率的重要因素,对于含有二硫键的蛋白,复性缓冲液中需要添加合适的氧化还原对(如GSH/GSSG,通常比例为10:1到5:1,总浓度0.5-5mM),以促进二硫键的正确形成。此外,L-精氨酸(L-Arginine)是最常用的复性添加剂,它能抑制蛋白聚集、提高复性效率,通常使用浓度为0.4-1M。其他常用的添加剂还包括甘油、蔗糖、甘氨酸、Triton X-100等,它们通过不同的机制提高复性效率。
3. .柱上复性:高效复性的"新范式"
柱上复性(On-column Refolding)是近年来发展起来的一种高效复性策略,其核心思想是:将变性蛋白先结合到层析柱上(如亲和柱、离子交换柱),然后在柱上通过梯度变化逐步降低变性剂浓度,让蛋白在固相载体上进行折叠。复性完成后,再用洗脱液将折叠好的蛋白洗脱下来。
柱上复性相比传统方法有几个显著优势:第一,蛋白被固定在柱介质上,分子之间相互隔离,避免了折叠过程中的聚集,复性效率通常更高;第二,可以同时实现复性和纯化,一步操作完成复性和纯化,简化了工艺流程;第三,易于放大,层析技术本身就是成熟的工业纯化技术,容易从实验室规模放大到生产规模。
对于带His标签的蛋白,Ni柱上复性是最方便的选择:变性蛋白通过His标签结合到Ni柱上,然后用含梯度浓度尿素(从8M到0M)的缓冲液洗脱柱子,让结合在柱上的蛋白在变性剂梯度中逐步折叠。复性完成后,再用咪唑洗脱目标蛋白。最近的研究还发展出了"双梯度柱上复性",同时梯度降低变性剂浓度和梯度增加去垢剂浓度,特别适合膜蛋白等疏水蛋白的复性。
柱上复性虽然优势明显,但也有其局限:一是载量有限,柱介质的结合容量决定了每次复性的蛋白量;二是复性条件优化相对复杂,流速、梯度长度、温度等参数都需要优化;三是某些蛋白在柱上的折叠行为与溶液中可能不同,需要验证。
四、蛋白标签:表达与纯化的"瑞士军刀"
蛋白标签(Protein Tag)是重组蛋白技术中最实用的发明之一。通过在目标蛋白的N端或C端融合一段特定的氨基酸序列(标签),可以实现蛋白的高效纯化、可溶性增强、检测定位等多种功能。选择合适的标签,往往能让重组蛋白实验事半功倍。
1. 1.His标签:最经典的亲和纯化标签
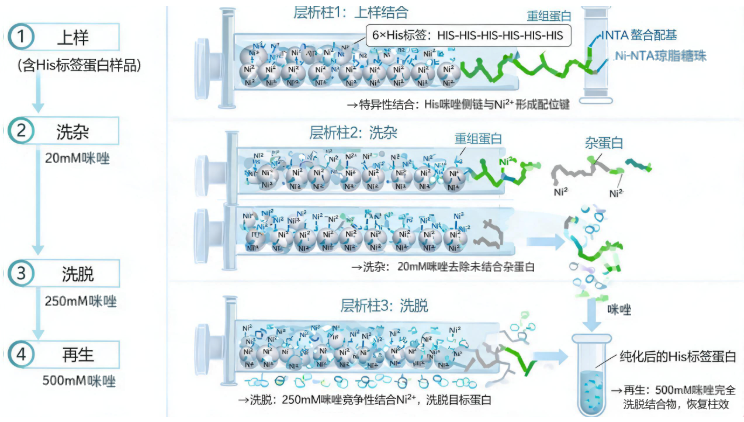
6×His标签(六个连续的组氨酸残基)是目前应用最广泛的重组蛋白纯化标签,几乎成为了重组蛋白的"标配"。它的优势非常突出:标签小(只有6个氨基酸,分子量不到1kDa),对蛋白的结构和功能影响小;纯化条件灵活,既能在天然条件下纯化可溶性蛋白,也能在变性条件下纯化包涵体蛋白;纯化成本相对较低(Ni柱介质价格远低于Protein A/G等亲和介质);纯化流程简单快速,易于自动化。
His标签纯化的原理是基于组氨酸残基的咪唑侧链与固定化金属离子(通常是Ni²⁺,也可以是Co²⁺、Zn²⁺等)的配位结合作用。Ni-NTA(氮三乙酸)和Ni-IDA(亚氨基二乙酸)是最常用的两种螯合介质。NTA有四个配位位点与镍离子结合,结合更牢固,非特异性结合更低,是目前的主流选择;IDA有三个配位位点,载量更高但背景也相对较高。
His标签纯化中一个常见的问题是"杂蛋白污染",某些自身含有多个组氨酸的内源蛋白也会非特异性地结合到Ni柱上,导致洗脱产物中有杂带。减少杂蛋白的策略包括:在结合缓冲液中添加低浓度的咪唑(如10-20mM),预先封闭弱结合位点;增加洗涤步骤中咪唑的浓度和洗涤次数;优化上样的盐浓度(适当提高盐浓度,如300-500mM NaCl,能减少非特异性的离子相互作用);如果杂蛋白问题严重,可以考虑用更严格的纯化方案(如串联纯化,或改用其他标签)。
2. GST、MBP与可溶性增强标签
当目标蛋白在大肠杆菌中表达为包涵体、难以获得可溶性蛋白时,融合表达可溶性标签可能是一个有效的解决方案。GST(谷胱甘肽S-转移酶)和MBP(麦芽糖结合蛋白)是两种最常用的可溶性增强标签。
GST标签(约26kDa)来源于日本血吸虫,它不仅能作为纯化标签(用谷胱甘肽琼脂糖珠亲和纯化),还常常能提高融合蛋白的可溶性。GST标签的优势是纯化条件温和(中性pH、还原性谷胱甘肽洗脱)、特异性高、不依赖金属离子。但GST标签本身比较大,有时会影响目标蛋白的功能,通常需要用位点特异性蛋白酶(如Thrombin、Factor Xa、PreScission等)将标签切除。
MBP标签(约42kDa)是目前公认的"最强"可溶性增强标签。对于许多难以可溶性表达的蛋白,融合MBP后往往能奇迹般地变成可溶性的。MBP增强可溶性的机制目前还不完全清楚,可能与其本身高度可溶、能作为分子伴侣类似物辅助折叠有关。MBP可以用直链淀粉(Amylose)亲和柱纯化,用麦芽糖洗脱,条件非常温和。MBP的缺点是标签更大,切除标签的需求更迫切,而且切除后,有些蛋白会因为失去了MBP的"保护"而重新聚集。
在选择可溶性标签时,一个实用的策略是"双标签串联",将His标签和MBP/GST标签串联使用,先用MBP/GST标签提高可溶性和进行初步纯化,切除标签后再用His标签进行第二步纯化。这样的策略既能保证可溶性,又能获得高纯度的不带标签(或仅带小标签)的目标蛋白。
3. 标签切除:何时切、怎么切、切完怎么办?
标签切除是重组蛋白制备中一个需要慎重考虑的问题。有些应用场景(如酶活测定、结构生物学研究)中,标签可能会影响蛋白的功能或结构,必须切除;而在另一些场景(如Western Blot阳性对照、免疫原)中,标签的存在完全不影响使用,甚至还有助于检测,可以保留。
如果决定切除标签,需要在标签和目标蛋白之间设计一个蛋白酶切位点。常用的蛋白酶包括:凝血酶(Thrombin),识别序列为LVPR↓GS,酶切效率高但特异性一般;Factor Xa,识别序列为IEGR↓,特异性高但价格昂贵;PreScission蛋白酶(也叫3C蛋白酶),识别序列为LEVLFQ↓GP,特异性极高,且在4°C下活性最佳,有利于蛋白稳定;TEV蛋白酶,识别序列为ENLYFQ↓G(S),特异性极高,是目前最流行的选择。
标签切除后的纯化也是一个需要考虑的问题。切除标签后,反应体系中含有目的蛋白、切下来的标签、以及蛋白酶本身。如何将目的蛋白纯化出来?一个巧妙的设计是"反纯化"策略,让标签带上亲和标签(如His标签),酶切后再过一次Ni柱,标签和带标签的蛋白酶会结合到柱子上,而目的蛋白则流穿出来。这样一步就能同时去除标签和蛋白酶,非常方便高效。
五、蛋白纯化三步法:从粗提到精纯的系统策略
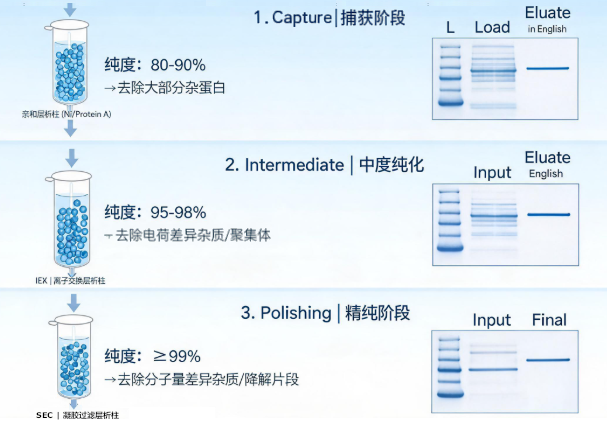
蛋白纯化是重组蛋白实验的"后半程",表达成功只是第一步,将目标蛋白从复杂的细胞裂解液中纯化到高纯度、高活性的状态,才是真正的挑战。经典的"三步法"纯化策略(捕获→中度纯化→精纯)是经过长期实践验证的高效纯化框架,几乎适用于所有重组蛋白的纯化。
1. 捕获阶段:快速富集,去除大宗杂质
捕获(Capture)是纯化的第一步,目标是快速、高效地从复杂的原料(细胞裂解液、培养基上清等)中捕获目标蛋白,将目的蛋白与大宗杂蛋白分离开来。这一阶段的核心要求是速度和载量,快速处理大量样品,捕获尽可能多的目标蛋白,纯度是次要考虑。
亲和层析(Affinity Chromatography)是捕获阶段的首选技术。利用目标蛋白上的标签(如His、GST、MBP、Strep、Flag等)与对应的亲和配基特异性结合,一步就能将目的蛋白从全蛋白中富集出来,纯度通常可达80-90%。亲和层析的优势是特异性强、纯化倍数高、操作简单快速,几乎是所有重组蛋白纯化的第一步。
在捕获阶段,样品的制备质量直接影响纯化效果和柱子寿命。细胞裂解液需要经过充分的澄清,高速离心(10000-20000g,20-30分钟)去除细胞碎片和不溶物,最好再经0.45μm滤膜过滤,防止微小颗粒堵塞层析柱。对于分泌表达的上清,同样需要澄清过滤,必要时还需要浓缩和换液(用超滤或硫酸铵沉淀),使样品条件与层析柱的结合缓冲液匹配。
2. 中度纯化:精细分离,去除顽固杂质
经过亲和层析的捕获后,蛋白纯度通常能达到80-90%,但还残留一些顽固的杂质,如与目标蛋白有类似亲和性的杂蛋白、蛋白的降解片段、聚集体等。中度纯化(Intermediate Purification)的目标就是进一步去除这些杂质,将纯度提升到95-98%的水平。
离子交换层析(Ion Exchange Chromatography, IEX)是中度纯化的主力技术。IEX利用蛋白表面电荷的差异进行分离,带正电的蛋白结合阳离子交换柱,带负电的蛋白结合阴离子交换柱,然后通过增加盐浓度梯度将蛋白依次洗脱下来。由于不同蛋白的等电点和表面电荷分布不同,它们在IEX柱上的保留行为也不同,从而实现分离。
IEX方法开发的第一步是选择合适的离子交换类型和缓冲液pH。基本原则是:如果目标蛋白的等电点(pI)高于缓冲液pH,蛋白带正电,用阳离子交换柱;如果pI低于缓冲液pH,蛋白带负电,用阴离子交换柱。缓冲液pH与蛋白pI的差值通常控制在0.5-1个pH单位,差值太小,蛋白结合力弱,载量低;差值太大,结合太强,洗脱困难。
疏水作用层析(Hydrophobic Interaction Chromatography, HIC)也是中度纯化的常用技术。HIC利用蛋白表面疏水性的差异进行分离,在高盐浓度下,蛋白表面的疏水区域与疏水介质的疏水基团相互作用而结合,然后通过降低盐浓度梯度进行洗脱。HIC与IEX的分离原理完全不同,因此将IEX和HIC组合使用(如先IEX后HIC,或先HIC后IEX),往往能获得非常好的纯化效果。
3. 精纯阶段:终极优化,获得高均一样品
精纯(Polishing)是纯化的最后一步,目标是获得高纯度、高均一性的最终样品,去除残留的微量杂质、蛋白聚集体、降解片段等,将纯度提升到99%以上。这一阶段的核心要求是分辨率,能够将性质非常接近的物质分离开来。
凝胶过滤层析(Size Exclusion Chromatography, SEC,又称分子筛)是精纯阶段的金标准。SEC根据蛋白分子的大小和形状进行分离,大分子先被洗脱出来,小分子后被洗脱出来。SEC不仅能将目的蛋白与分子量不同的杂质分离开来,还能有效去除蛋白聚集体(多聚体的分子量比单体大,先洗脱)和降解片段(分子量比单体小,后洗脱)。
SEC的一个重要应用是分析蛋白的寡聚状态,通过与已知分子量的标准品比较洗脱体积,可以估算目标蛋白的分子量,从而判断它在溶液中是单体、二聚体还是更高阶的寡聚体。这对于研究蛋白的结构和功能非常重要。
SEC纯化的关键注意事项包括:上样体积要小(通常为柱体积的1-5%,上样过大会影响分辨率);流速要慢(流速越快,分辨率越低);缓冲液要充分脱气(避免气泡影响分离和检测);蛋白样品要澄清(上样前离心或过滤,去除聚集体和颗粒,保护柱子)。
六、蛋白质控体系:多维度的品质鉴定方法
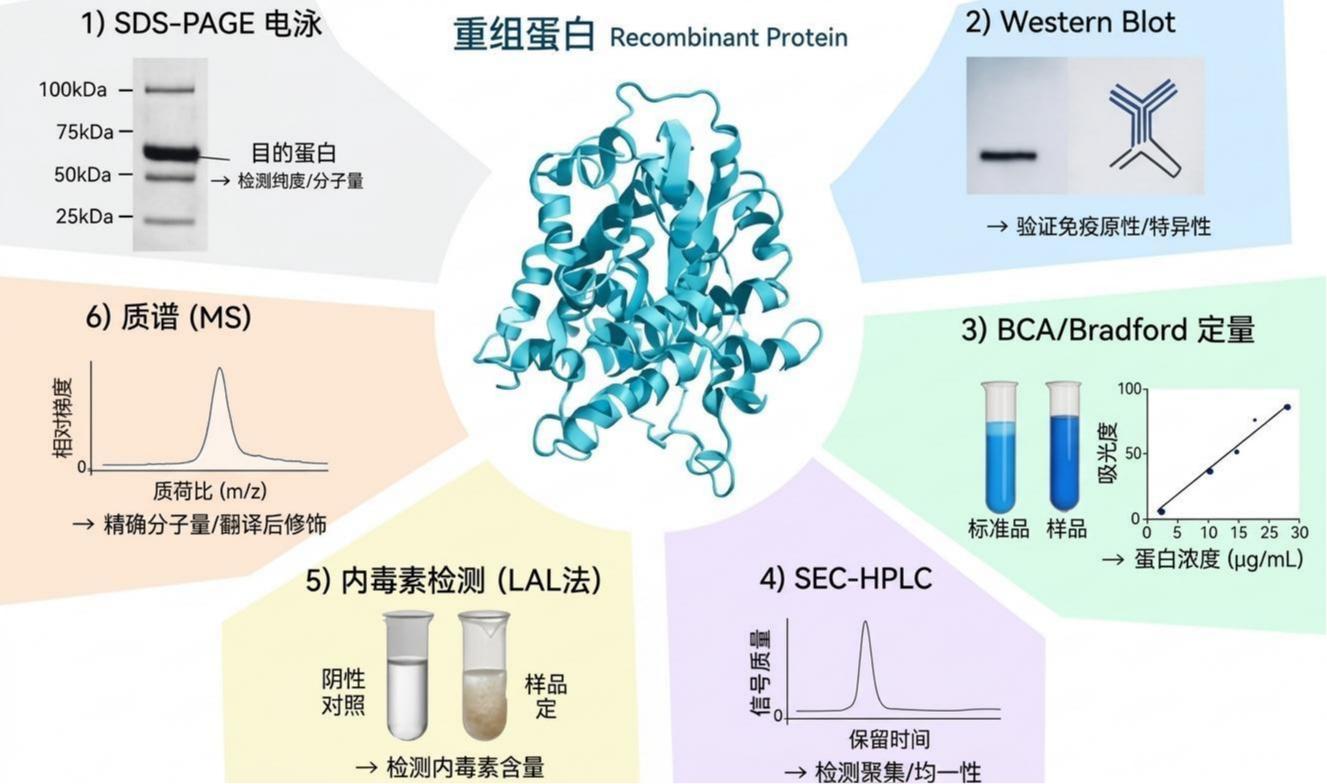
"纯化出来的蛋白好不好?",这个问题不能凭感觉回答,而需要一套系统的质量控制(Quality Control, QC)方法来全面评估。一个完整的蛋白质控体系应包括浓度测定、纯度分析、均一性检测、活性验证、稳定性评估等多个维度。
1. 浓度与纯度的基础检测
蛋白浓度测定是最基础也是最重要的质控指标。常用的测定方法有三种:A280紫外吸收法,利用色氨酸和酪氨酸在280nm的特征吸收,操作简单、不消耗样品,但受核酸和其他杂质的干扰;BCA法,基于蛋白与铜离子的还原反应及BCA试剂的显色,灵敏度高、线性范围宽,但需要消耗样品且受还原剂的干扰;Bradford法,基于考马斯亮蓝与蛋白结合的显色反应,操作快速、对盐不敏感,但对碱性蛋白和膜蛋白的定量偏差较大。
选择哪种方法应根据样品的具体情况而定:对于高纯度的纯蛋白样品,A280法是首选,快速、准确、无损;对于复杂样品或纯度不高的样品,则需要用BCA或Bradford法。无论用哪种方法,都要注意方法的适用性,比如样品中含有DTT或β-巯基乙醇时,就不能用BCA法(还原剂会干扰显色反应);样品中含有高浓度去污剂时,Bradford法可能会有问题(去污剂会导致沉淀)。
纯度分析的金标准是SDS-PAGE电泳。还原和非还原SDS-PAGE结合考马斯亮蓝染色,可以直观地看到蛋白的纯度和分子量。纯度的定量可以通过凝胶成像系统扫描条带灰度来计算,目的蛋白条带的灰度值占所有条带总灰度值的百分比,即为蛋白的纯度。对于高纯度样品(纯度>95%),还可以用HPLC进行更精确的纯度分析。
2. 均一性与完整性的深入评估
均一性(Homogeneity)是比纯度更高层次的质量指标,纯度只看"有多少杂质",而均一性看"目的蛋白本身是否均一"。一个蛋白样品可能纯度很高(SDS-PAGE上只有一条带),但在天然状态下可能是单体、二聚体、多聚体的混合物,均一性很差。
SEC-HPLC(凝胶过滤-高效液相色谱)是评估蛋白均一性的最常用方法。通过分析型SEC柱分离,紫外检测洗脱峰的形状和数量,可以直观地判断样品的均一性:一个尖锐对称的单峰说明均一性好;如果有多个峰或峰形不对称拖尾,说明样品不均一(存在聚集体或降解片段)。
动态光散射(DLS)也是评估均一性的重要工具。DLS通过测量蛋白颗粒的布朗运动速度来计算水合粒径,均一的样品呈现一个狭窄的粒径分布峰,多分散指数(PDI)小;不均一的样品则呈现宽的分布或多个峰,PDI大。DLS的优势是快速、不消耗样品、能在天然状态下检测,特别适合快速筛选大量样品。
质谱(Mass Spectrometry, MS)则是评估蛋白完整性的终极武器。通过精确测定蛋白的分子量,可以验证蛋白序列是否正确、是否存在翻译后修饰(如磷酸化、糖基化)、是否有降解或截短。近年来,自上而下质谱(Top-down MS)技术的发展,使得对完整蛋白的分析能力大大增强,甚至能实现93%以上的残基断裂覆盖率,为重组蛋白的完整性鉴定提供了前所未有的精度。
3. 活性与内毒素的功能级质控
对于功能性蛋白(如酶、细胞因子、抗体等),活性检测是质控中不可或缺的一环。活性检测的方法因蛋白而异,酶蛋白测酶活(底物转化率),细胞因子测细胞增殖或信号通路激活,抗体测结合活性(ELISA、SPR等)。只有经过活性验证的蛋白,才能真正用于功能实验。
比活(Specific Activity)是衡量蛋白质量的重要指标,即单位质量蛋白的活性单位数。比活越高,说明蛋白的功能完整性越好。在比较不同批次、不同纯化方案的蛋白质量时,比活是比纯度更有意义的指标,因为纯度高不等于活性高,有时候纯度很高但蛋白已经失活,这样的样品也是没有价值的。
内毒素(Endotoxin)检测是另一个容易被忽视、但非常重要的质控项目。内毒素是革兰氏阴性菌细胞壁的脂多糖(LPS)成分,即使极微量(纳克级别)也能引发强烈的炎症反应。如果重组蛋白是用于体内实验(如动物实验、细胞实验)或临床应用,内毒素含量必须控制在很低的水平(通常要求<0.1 EU/μg)。内毒素检测最常用的方法是LAL法(鲎试剂法),利用鲎血液中的变形细胞溶解物与内毒素的凝集反应来定量检测内毒素含量。
七、常见问题与故障排除:经验总结与解决方案
重组蛋白实验的道路上充满了各种"坑",表达量低、不可溶、纯化不出来、聚集失活……遇到问题并不可怕,关键是学会系统地分析原因、有策略地解决问题。以下是重组蛋白实验中最常见的几类问题及其排查思路。
1. 表达量低的系统性排查
表达量低是最让人沮丧的问题。可能的原因涉及基因序列、表达载体、菌株、培养条件等多个层面,需要逐一排查:
基因层面:密码子偏好性差异,真核基因中的某些稀有密码子(如精氨酸的AGA/AGG、亮氨酸的CUA等)在大肠杆菌中翻译效率低,影响表达量。解决方案是进行密码子优化,或者使用Rosetta等补充稀有密码子tRNA的菌株。mRNA的5'端二级结构,翻译起始区的强二级结构会阻碍核糖体结合,降低翻译起始效率。可以通过优化N端密码子(在不改变氨基酸的前提下,选用简并密码子降低GC含量)来改善。
载体层面:启动子强度,T7启动子太强有时反而导致表达量低(过度表达的毒性导致细胞死亡或质粒丢失),可以尝试较弱的启动子(如lac、tac)。标签的影响,某些标签(如His标签)可能影响mRNA的稳定性或翻译效率,换用不同的标签或改变标签位置(N端换到C端)有时能显著提高表达量。
菌株和培养层面:菌株选择不当,不同菌株的表达特性不同,BL21、Rosetta、Origami、BL21 Star等各有特点,可以多试几种菌株。诱导条件,诱导时机(OD600值)、诱导温度、诱导剂浓度、诱导时间都会影响表达量,需要系统优化。培养基,丰富培养基(如TB、2×YT)通常比LB的菌体量和表达量更高,换用更好的培养基有时能立竿见影地提高产量。
2. 蛋白聚集的原因与改善策略
蛋白聚集是纯化过程中最常见的"拦路虎",明明纯化出来了,就是不稳定,放一会儿就沉淀了,或者一浓缩就聚集了。蛋白聚集的根本原因是蛋白质的"不正确相互作用",疏水区域暴露、电荷不平衡、二硫键错配等,导致蛋白分子之间相互"粘"在一起。
改善蛋白聚集的策略可以从以下几个角度入手:
缓冲液优化,pH值是影响蛋白聚集的最重要因素。当缓冲液pH接近蛋白的等电点(pI)时,蛋白表面净电荷为零,分子间的静电排斥力最小,最容易聚集。因此,缓冲液pH应尽量远离蛋白的pI(至少相差1个pH单位以上)。盐浓度也有影响,适当的盐浓度(如150-300mM NaCl)能通过屏蔽电荷相互作用减少聚集,但过高的盐浓度又可能增强疏水相互作用导致聚集,需要找到平衡点。
添加剂策略,在缓冲液中添加某些小分子物质,能有效抑制蛋白聚集。常用的添加剂包括:甘油(5-20%,通过增加溶液粘度减少分子碰撞频率)、蔗糖/海藻糖(0.2-0.5M,稳定蛋白构象)、精氨酸(0.1-0.5M,抑制蛋白聚集)、低浓度去垢剂(如0.05% Tween-20或Triton X-100,减少疏水聚集)、还原剂(如1-5mM DTT或β-ME,防止二硫键错配导致的聚集)。
纯化过程优化,蛋白浓度越高,越容易聚集。因此,在纯化过程中避免蛋白浓度过高,必要时分步浓缩、边浓缩边检查。避免温度剧烈变化,全程冰上操作或在4°C冷室中进行。减少冻融次数,每次冻融都会造成一定程度的蛋白聚集,建议分装成小份冻存,每次取一管使用。。
重组蛋白技术的优化之路
重组蛋白表达与纯化是一项既需要理论知识、又需要实践经验的技术工作。从表达系统的选择到培养条件的优化,从包涵体复性到层析纯化,从质量控制到故障排除,每一个环节都有其科学原理和操作技巧。真正精通重组蛋白技术的人,不仅知道"怎么做",更知道"为什么这么做",理解了底层原理,才能在遇到新问题时灵活应对,而不是死记硬背操作规程。
随着合成生物学和结构生物学的快速发展,重组蛋白技术也在不断演进,AI辅助的蛋白序列设计和结构预测正在改变传统的"试错式"优化模式;新型表达系统和标签系统层出不穷;自动化和高通量技术使大规模筛选成为可能。但无论技术如何发展,获得高质量、高活性的重组蛋白始终是生命科学研究的核心需求之一,扎实的蛋白表达纯化基本功永远不会过时。
每一个成功的蛋白制备项目,都是无数次尝试、调整、再尝试的结果。那些看似"运气好"的实验背后,往往是实验者对细节的极致把控和对原理的深刻理解。愿每一位在重组蛋白道路上耕耘的科研工作者,都能在不断的实践中积累经验、提升技艺,最终收获那个"完美"的蛋白,高表达、高可溶、高纯度、高活性、高稳定的"五高"蛋白。。